

Tierversuche in biologischen Bewertungen auf dem Rückzug?
Alle Medizinprodukte, die mit Patienten in Kontakt kommen – sei es über die Haut, die Schleimhaut oder andere Gewebe, darunter Wundauflagen, chirurgische Instrumente, Implantate oder tragbare Sensoren – müssen vor dem klinischen Einsatz strengen Sicherheits- und Biokompatibilitätsprüfungen unterzogen werden. Traditionell beinhalten einige dieser Sicherheitsbewertungen Tierversuche. Heute erkennen die Zulassungsbehörden sowohl in den Vereinigten Staaten als auch in Europa jedoch wissenschaftlich validierte Labormethoden an, bei denen anstelle von Tieren rekonstruierte menschliche Gewebemodelle zum Einsatz kommen. Diese modernen In-vitro-Systeme bieten zuverlässige, ethisch vertretbare und regulatorisch anerkannte Alternativen.
Reduktion erforderlicher Tierversuche gemäß internationalen und europäischen Anforderungen
Bei Medizinprodukten wird die Biokompatibilität traditionell anhand von Tierversuchen mit mehreren Endpunkten bewertet, um die Sicherheit und potenzielle biologische Risiken zu beurteilen. Zu den häufig getesteten Endpunkten gehören:
- Hautsensibilisierung (z. B. allergische Reaktionen),
- lokale Gewebe- oder Hautreizungen (z. B. Rötungen, Juckreiz),
- systemische Toxizität – einschließlich akuter, subakuter, subchronischer und chronischer Wirkungen (z. B. Organschäden, Mortalität),
- materialbedingte
- Pyrogenität (Fieberreaktion),
- Genotoxizität (DNA-Schäden),
- Karzinogenität (Krebsauslösend),
- Reproduktionstoxizität (Auswirkungen auf Fruchtbarkeit und Fortpflanzung),
- Implantationsauswirkungen (z. B. Abstoßung von Implantaten) und
- Hämokompatibilität.
Gemäß ISO 10993-1:2025 müssen biologische In-vivo-Prüfungen auf das unbedingt Notwendige beschränkt sein und der Norm ISO 10993-2:2022 entsprechen. Genauer gesagt verlangt die Norm, dass der Einsatz von Tieren auf das wissenschaftlich erforderliche Minimum reduziert wird, indem nur notwendige Studien ausgewählt, Doppeluntersuchungen durch bereits vorliegende Daten vermieden, schrittweise Prüfstrategien angewendet und ein robustes Studiendesign sowie eine solide statistische Planung gewährleistet werden.
Sie betont Maßnahmen zur Verfeinerung der Versuchsmethoden, um Schmerzen und Leiden zu minimieren, darunter eine angemessene Artenauswahl, humane Techniken, geschultes Personal, tierärztliche Aufsicht, festgelegte Beobachtungspläne und die Verwendung humaner Endpunkte, um unnötiges Tierleid zu verhindern. In-vivo-Versuche dürfen nicht durchgeführt werden, wenn bereits ausreichende nichtklinische oder klinische Daten vorliegen, die biologische Äquivalenz nachgewiesen wurde oder die Risikobewertung auf ein inakzeptables Risiko für das Tierwohl hinweist.
Die Norm fördert zudem die Entwicklung und den Einsatz validierter alternativer Methoden sowie den Datenaustausch und die Veröffentlichung von Daten, um wiederholte Tierversuche zu vermeiden und ethisch sowie wissenschaftlich fundierte Bewertungen zu gewährleisten.
Die Norm EN ISO 10993-23:2021 führt das Modell der rekonstruierten menschlichen Epidermis (RhE) zur Bewertung des Hautreizungspotenzials von Medizinprodukten, Materialien oder deren Extrakten ein, mit dem Ziel, traditionelle In-vivo-Versuche wie den Kaninchenhauttest zu reduzieren, zu verfeinern und zu ersetzen. Beim RhE-Test werden menschliche Keratinozyten zu einem mehrschichtigen Epidermis-Modell kultiviert, den zu testenden Extrakten ausgesetzt und die Zellviabilität mittels MTT-Assay gemessen, um Substanzen als reizend (≤ 50 % Viabilität) oder nicht reizend (> 50 % Viabilität) einzustufen. Für Produkte, die mit bestimmten Geweben wie Schleimhäuten oder Augen in Kontakt kommen, werden spezielle Reizungstests empfohlen, bei denen alternative In-vitro-Modelle oder akkreditierte Methoden wie der Hühnerei-Test – Chorioallantoismembran – angewendet werden können.
ISO 18562 ist eine internationale Normenreihe, die festlegt, wie die Biokompatibilität von Atemgaswegen in Medizinprodukten zu bewerten ist, um sicherzustellen, dass diese keine schädlichen Substanzen an Patienten abgeben. ISO 18562-4:2024 schreibt vor, dass, wenn die Expositionsdosis einer herauslösbaren Substanz die tolerierbare Aufnahmemenge oder den toxikologisch bedenklichen Schwellenwert überschreitet, eine Sicherheitsmarge berechnet und im Rahmen einer Nutzen-Risiko-Analyse bewertet werden muss. Die biologische Bewertung folgt dem Rahmenwerk der ISO 10993-1, wobei der Schwerpunkt auf der chemischen Charakterisierung und der Risikobewertung liegt; sind Prüfungen erforderlich, werden In-vitro-Methoden (z. B. Zytotoxizität, Reizung wie RhE) anstelle von Tierversuchen herangezogen.
Die Norm ISO 7405:2025 legt biologische Prüfverfahren für zahnmedizinische Produkte fest, die häufig In-vivo-Tierversuche umfassen, wie z. B. Pulpa-, Dentin- und endodontische Anwendungstests, die gemäß den in ISO 10993-2 genannten Tierschutzanforderungen durchgeführt werden. Zwar fordert die Norm eine Minimierung und Verfeinerung des Tierversuchs und fördert die Entwicklung von In-vitro-Alternativen, doch gibt es derzeit keine vollständig etablierten In-vitro-Ersatzverfahren für alle erforderlichen Tierversuche bei der Bewertung der zahnmedizinischen Biokompatibilität.
Die OECD-Prüfrichtlinie 439 wurde im Jahr 2025 aktualisiert und veröffentlicht und beschreibt ein validiertes In-vitro-Verfahren unter Verwendung von Modellen aus rekonstruierter menschlicher Epidermis (RhE) zur Bewertung des Hautreizungspotenzials von Chemikalien und Gemischen. Der Test ist in erster Linie für die Einstufung chemischer Gefahren gemäß dem global harmonisierten System der Vereinten Nationen (GHS) konzipiert, insbesondere zur Unterscheidung von Hautreizstoffen der Kategorie 2* und nicht eingestuften Stoffen auf der Grundlage eines definierten Schwellenwerts für die Zellviabilität.
*Als Hautreizstoffe der Kategorie 2 im Sinne der OECD-Prüfrichtlinie 439 gelten jene Chemikalien, die gemäß den GHS-Kriterien der Vereinten Nationen eine reversible Hautreizung hervorrufen und im RhE-Prüfsystem eine Gewebevitalität von ≤ 50 % aufweisen.
In Europa ist diese Methode für regulatorische Zwecke im Rahmen der Chemikaliensicherheitsgesetzgebung (z. B. REACH und CLP) weithin anerkannt, da die OECD-Prüfrichtlinien über das OECD-System zur gegenseitigen Anerkennung von Daten umgesetzt werden. Die Richtlinie wurde nicht speziell für Medizinprodukte entwickelt; sie kann jedoch zur Bewertung des Hautreizungspotenzials chemischer Bestandteile oder Extrakte von Medizinprodukten herangezogen werden, wenn dies im Rahmen von Bewertungsrahmenwerken zur Biokompatibilität erforderlich ist. Daher liegt ihre primäre regulatorische Anwendung im Bereich der Chemikaliengesetzgebung, während ihre Verwendung für Medizinprodukte eher unterstützender und kontextabhängiger Natur ist und nicht gerätespezifisch.
Reduktion von Tierversuchen in weiteren internationalen Vorschriften
Die FDA betont einen „3R“-Ansatz bei Tierversuchen: Tierversuche sollen, wo möglich, durch validierte Alternativen ersetzt werden (Replacement), die Anzahl der verwendeten Tiere soll reduziert werden (Reduction) und bestehende Daten sowie weitere Analysen im Rahmen von Designstudien zur Minimierung von Schmerzen und Leiden sollen priorisiert werden (Refinement), wobei eine vollständige Begründung und Dokumentation erforderlich ist. Der Leitfaden legt ferner Anforderungen an Qualitätssicherungssysteme und Kontrollmaßnahmen fest, um Biokompatibilitätsprobleme bei Produkten, die mit intakter Haut in Kontakt kommen, umgehend zu erkennen und zu verhindern. Generell empfiehlt die FDA Ansätze, die Tierversuche bei der Bewertung der Biokompatibilität von Produkten aus standardisierten, gut charakterisierten Materialien vermeiden oder minimieren.
In China wird die Biokompatibilität von Medizinprodukten gemäß der GB/T 16886-Reihe bewertet, die an die ISO 10993 angelehnt ist und in GB/T 16886.2 Tierschutzanforderungen enthält, die die Reduzierung, Verfeinerung und wissenschaftlich fundierte Alternativen zu Tierversuchen fördern.
Für die Registrierung bei der National Medical Products Administration (NMPA) müssen Hersteller Biokompatibilitätsdaten (z. B. Zytotoxizität, Reizung, Sensibilisierung) gemäß den geltenden chinesischen Normen vorlegen, die in der Regel von qualifizierten Prüfzentren als Teil des Sicherheitsdossiers erstellt werden.
Es muss jedoch darauf hingewiesen werden, dass sowohl die FDA als auch die chinesische NMPA derzeit noch Bedenken hinsichtlich der Anerkennung von In-vitro-Testdaten haben.
GLP-Konformität und tierversuchsfreie Tests bei der Biokompatibilität von Medizinprodukten
Das Referenzlabor der Europäischen Union für Alternativen zu Tierversuchen (EURL ECVAM) fördert, validiert und standardisiert tierversuchsfreie Testmethoden, um die Abhängigkeit von Tierversuchen zu verringern und gleichzeitig behördliche Sicherheitsbewertungen zu unterstützen. In GLP-zertifizierten Laboren werden Modelle aus rekonstruierter menschlicher Epidermis (RhE) wie EpiDerm™ und EPISKIN-SM™ routinemäßig eingesetzt, um die Hautreizung durch Materialien von Medizinprodukten zu testen. Die Ergebnisse werden in formellen, GLP-konformen Berichten dokumentiert, um behördliche Einreichungen – einschließlich FDA-Anträge und CE-Konformitätsbewertungen – zu unterstützen und damit nachzuweisen, dass validierte In-vitro-Methoden die Sicherheit ohne Tierversuche gewährleisten können.
Das Paul-Ehrlich-Institut empfiehlt beispielsweise, den traditionellen Kaninchen-Pyrogentest (RPT), für den jährlich Tausende von Kaninchen verwendet werden, durch validierte tierversuchsfreie Methoden wie den Monozyten-Aktivierungstest (MAT) oder Assays mit rekombinantem Faktor C zu ersetzen. Diese In-vitro-Tests sind mittlerweile in der Europäischen Pharmakopöe aufgenommen worden und bieten eine humane und nachhaltige Alternative bei gleichbleibender Testqualität und Einhaltung der behördlichen Vorschriften.
Die US-amerikanische FDA verlangt, dass alle für Medizinprodukte eingereichten In-vitro- und In-vivo-Biokompatibilitätsstudien gemäß 21 CFR Part 58 unter GLP-Bedingungen durchgeführt werden, mit einer eindeutigen Erklärung zur GLP-Konformität. Nicht-GLP-Studien müssen begründet werden, und es wird ausdrücklich darauf hingewiesen, dass eine Akkreditierung nach ISO/IEC 17025 die GLP-Konformität nicht ersetzen kann. Prüfberichte müssen ausreichend detaillierte Angaben enthalten – einschließlich Methoden, Ergebnisse, Abweichungen und statistischer Analysen –, damit die FDA die Studie kritisch bewerten kann und gleichzeitig alle Anforderungen der ISO 10993-1 erfüllt sind.
Weltweite regulatorische Rahmenbedingungen, darunter ISO 10993, FDA-Leitlinien und europäische Normen, legen zunehmend Wert auf die Minimierung, Verfeinerung und den Ersatz von Tierversuchen bei der Biokompatibilität von Medizinprodukten und fördern validierte In-vitro-Alternativen sowie ethisch vertretbare Ansätze, wo immer dies wissenschaftlich machbar ist.
Erfahrungen aus Sicht eines Labors
Hohenstein Medical kann das Sensibilisierungspotenzial einzelner Testsubstanzen in vitro anhand von drei Schlüsselvorgängen gemäß DIN EN ISO 10993-10 Anhang C veranschaulichen
Das Bestreben, den Einsatz von Tieren in Toxizitätsprüfungen zu reduzieren oder zu ersetzen, hat zur Entwicklung verschiedener tierversuchsfreier Methoden zur Risikobewertung geführt.
Tests zur Untersuchung der Hautempfindlichkeit
Direct Peptide Reactivity Assay (DPRA)
- Schlüsselvorgang 1: Kovalente Bindung an Hautproteine
Der DPRA ist ein In-chemico-Verfahren, das die Reaktivität einer Testchemikalie oder eines Produktextrakts anhand des Abbaus synthetischer Peptide, die Cystein oder Lysin enthalten, quantifiziert. Die prozentualen Werte für den Peptidabbau von Cystein und Lysin werden ermittelt und in einem Vorhersagemodell einer von vier Reaktivitätsklassen zugeordnet, wobei das getestete Produkt als hautsensibilisierend oder nicht hautsensibilisierend eingestuft wird.
IL-18-RhE-Assay
- Schlüsselvorgang 2: Reaktion der Keratinozyten
Die Hautsensibilisierung wird in vitro durch Messung der basalen Freisetzung von Interleukin 18 (IL-18) nach Applikation eines Produktextrakts auf rekonstruierte menschliche Epidermis (RhE) bewertet. IL-18 wird im Kulturmedium der RhE mittels ELISA-Methode quantifiziert. Parallel dazu wird die Lebensfähigkeit der Zellen mittels MTT-Test gemessen. (Der Assay kann mit dem Test auf Hautreizung gemäß DIN EN ISO 10993-23 kombiniert werden).
U937-ZELLLINIEN-AKTIVIERUNGSTEST (U-SENS™)
- Schlüsselvorgang 3: Aktivierung dendritischer Zellen
Die U-SENS™-Methode ist ein In-vitro-Assay, der Veränderungen der Expression des Zelloberflächenmarkers CD86 mittels Durchflusszytometrie an einer humanen histiozytären Lymphom-Zelllinie (U937-Zellen) quantifiziert.
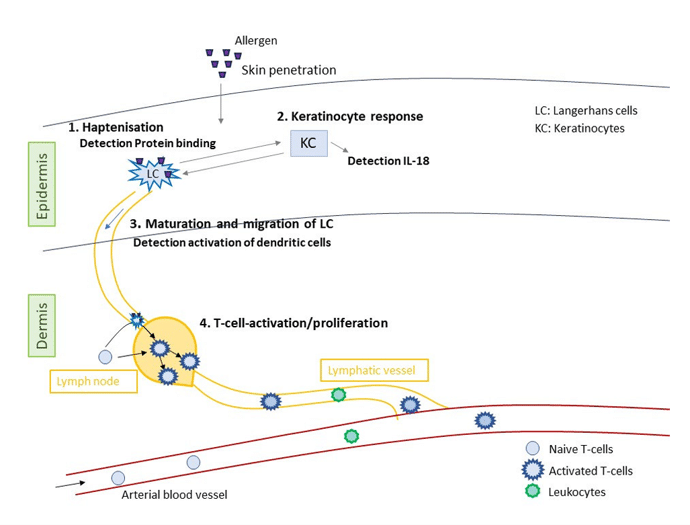
HINTERGRUND – Adverse Outcome Pathway für Hautsensibilisierung: Die Vorhersage einer Hautsensibilisierung beim Menschen beruht auf der Kombination mehrerer Einzelversuche in experimentellen Strategien, da keiner der validierten tierversuchsfreien Tests für sich allein das komplexe Netzwerk der zugrunde liegenden Mechanismen vollständig nachbilden kann. Die OECD hat die aufeinanderfolgenden Ereignisse beschrieben, die zu einer hautsensibilisierenden Wirkung führen. Diese Abfolge von Ereignissen wird als AOP (Adverse Outcome Pathway) bezeichnet.
Der AOP für die Hautsensibilisierung beschreibt vier Schlüsselvorgänge, wobei die Schlüsselvorgänge 1 bis 3 in der Risikobewertung gemäß DIN EN ISO 10993-10 Anhang C als alternative Methoden ohne Tierversuche beschrieben werden.
Schlüsselvorgang 1 – Kovalente Bindung an Hautproteine: Das molekulare Auslöseereignis nach dem Eindringen in die Hornschicht ist die irreversible Bildung des Hapten-Protein-Komplexes. Schlüsselvorgang 2 – Keratinozytenreaktion: Dieses Schlüsselvorgang umfasst die Aktivierung biochemischer Signalwege in den Keratinozyten und beinhaltet Reaktionen von Entzündungsmediatoren sowie Veränderungen der Genexpression im Zusammenhang mit zellulären Signalwegen, wie beispielsweise die Bildung von Interleukin (IL-)18. Schlüsselvorgang 3 – Aktivierung dendritischer Zellen: Die detaillierten biochemischen Vorgänge nach der Bildung des Hapten-Protein-Komplexes sind noch nicht vollständig geklärt. Auch die Auswirkungen auf zellulärer und geweblicher Ebene sind noch nicht vollständig bekannt, umfassen jedoch epidermale Reaktionen, darunter: 1) die immunologische Erkennung chemischer Allergene durch Keratinozyten, spezialisierte epidermale dendritische Zellen (d. h. Langerhans-Zellen) und dermale dendritische Zellen; 2) zelluläre Reaktionen, die sich in der Expression spezifischer Zelloberflächenmarker wie z. B. CD86 in U937-Zellen äußern. Schlüsselvorgang 4 – T-Zell-Proliferation: Auf Organebene (Lymphknoten und Haut) sind die Reaktionen: 1) die Migration dendritischer Zellen in den Lymph -Knoten, wo das Antigen präsentiert wird, um naive T-Lymphozyten (T-Zellen) zu aktivieren, und 2) die Differenzierung und Proliferation von T-Zellen zu allergenspezifischen Effektor- und Gedächtnis-T-Zellen.
Kundennutzen
Validierte tierversuchsfreie und In-vitro-Methoden können die Einhaltung gesetzlicher Vorschriften unterstützen und Nachweise für die CE-Kennzeichnung gemäß der MDR liefern. Ein risikobasierter Ansatz stärkt die biologische Bewertung und vermeidet gleichzeitig unnötige oder doppelte Tierversuche.
Die frühzeitige Erkennung materialbezogener Risiken unterstützt die Produktoptimierung und eine effizientere Entwicklung. Zuverlässige Tests tragen zum Schutz von Patienten und Anwendern bei, indem sie Reizungen, Sensibilisierungen, Toxizität und andere biologische Gefahren aufdecken. Die Berücksichtigung dieser Risiken vor der Markteinführung kann Beschwerden, unerwünschte Reaktionen und Korrekturmaßnahmen reduzieren.
Bitte beachten Sie, dass alle Angaben und Auflistungen nicht den Anspruch der Vollständigkeit haben, ohne Gewähr sind und der reinen Information dienen.